マルホが公開している市販後副作用情報は、PMDAへの副作用報告や電子添文改訂等、法規制に基づき実施する安全性監視活動の中で評価・集積した情報です。これらの情報を医療現場で正しくご活用いただくため、情報の背景や留意点について、Q&A形式でまとめました。
副作用と判断する基準はありますか?
有害事象のうち、報告者または製薬企業のいずれかが否定できないと判断した事象が副作用です。
報告者: 医療関係者等
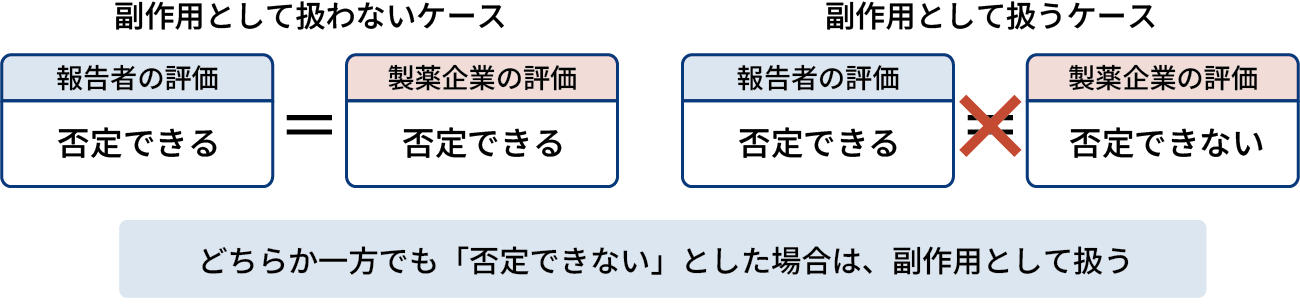
報告者または製薬企業のいずれかが医薬品と有害事象の因果関係を「否定できない」と判断した場合、その事象は副作用として取り扱われます1)。
製薬企業における「因果関係が否定できない」には、詳細情報が得られておらず、評価困難な症例を含んでいます。そのため、副作用として公開される件数には、因果関係を支持する情報が多いものから、不十分なものまで幅広い報告が含まれます。
副作用を重篤と判断する基準はありますか?
国際ルールで定められた重篤性基準によって評価されます。
- 死亡
- 死亡のおそれ
- 治療のための入院又は入院期間の延長
(検査入院は除く) - 永続的又は顕著な障害・機能不全に陥るもの
- 先天異常を来したもの
- その他の上記に準じて医学的に重篤な状態
重篤性は副作用報告制度を含む薬事規制の場で用いられ、ICH(医薬品規制調和国際会議)の合意による国際ルールによって定められており、どの疾患や副作用でも同じ重篤性基準によって評価されます1)2)。
なお、症例情報が十分に得られない場合等、報告者が「非重篤」と判断していても、副作用名等から医学的に重篤な状態と考えられる場合は、企業で重篤と判断することがあります。
安全性に関する電子添文の改訂はどのような場合に行われますか?
安全性情報が集積し、新たなリスクが示唆された場合等、
既存の電子添文では注意喚起が不十分で改訂が必要と判断された場合に行われます。
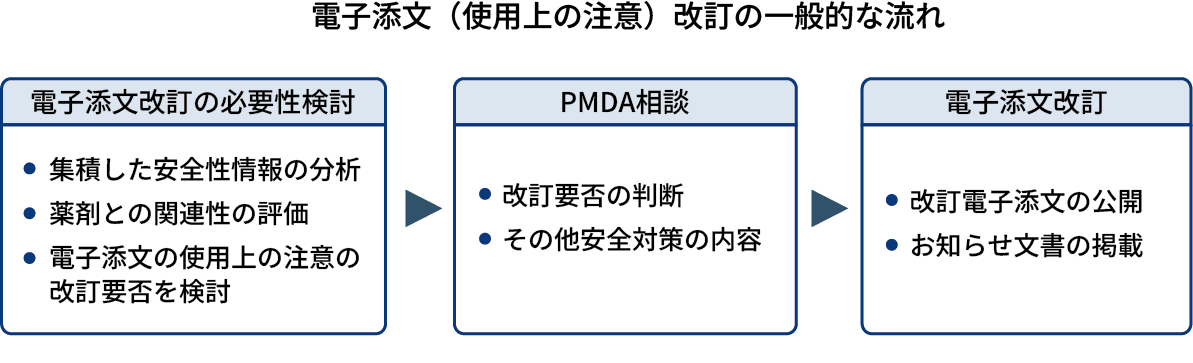
電子添文の使用上の注意の改訂は、PMDAや厚生労働省と相談し決定します3)。電子添文改訂の必要性を検討した結果、副作用の報告件数が多い場合でも、医薬品との関連性や既存の注意喚起状況を踏まえ、改訂が不要と判断されることがあります。改訂しない場合でも監視を続け、注意喚起が必要になった際は、電子添文改訂等の安全確保措置を実施します。
電子添文改訂の要否は、必要に応じて社内外の専門家に相談します。この他に、効能・効果や用法・用量の追加等でも電子添文は改訂されます。
- E2B(R3)実装ガイドに対応した市販後副作用等報告及び治験副作用等報告に関するQ&Aの改正について
(令和5年8月10日付 厚生労働省医薬・生活衛生局医薬品審査管理課、医薬安全対策課連名事務連絡) - 医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律施行規則
(昭和36年厚生省令第1号)第228条の20 - 「医薬品の電子化された添付文書改訂等の安全対策措置の検討に関する標準的な作業の流れ」について
(令和3年9月27日付 厚生労働省医薬・生活衛生局医薬安全対策課事務連絡)